青岛禄岛医疗器械有限公司
答:制造商在确定产品基本性能时,应考虑但不限于以下方面:分析临床安全性风险,考虑和诊断/治疗/监护相关的性能,各种传感器、线缆、应用部分、控制装置、显示装置、运动部件等性能是否受电磁干扰影响。随机文件所识别的基本性能应作为基本性能进行抗扰度
为进一步落实新版《医疗器械监督管理条例》《医疗器械生产监督管理办法》要求,深化“互联网+监管”工作,提升监管效能,广东省“智慧药监”医疗器械生产监管系统已完成系统建设和测试,正式版将于6月10日正式上线。全省医疗器械注册人、备案人、受托生产
1、医疗器械注册申报实务培训班 (预计7月下旬)2、第十七期无菌医疗器械检验员实操培训班(预计7月下旬)3、第五十七期医疗器械GMP(内审员)初级专员班 (预计8月中旬 )4、第二期医疗器械企业管理者代表资格班(新管代)(预计8月下旬 )5
一、概述 美国FDA隶属于美国国务院保健与服务部的公共健康服务署,负责美国所有有关食品,药品,化妆品及辐射性仪器的管理,它也是美国最早的消费者保护机构。FDA不仅搜集处理80,000项美国境内制造或进口的产品样品并施以检验,而且,每年派遣上
法规 FDA QSR820也叫QSR (Quality System Regulation) ,是21 CFR 820的一种简易叫法。 美国国会是法律的制定机构.其制定的《联邦食品药品和化妆品法案(Federal Food, Drug an
医疗器械注册咨询:FDA 第三方审核要求 对于占有60%美国市场份额的II类产品,FDA在麻醉、心血管、临床化学、牙科、耳鼻喉、肠胃、整形外科、常规设备、血液学、免疫学、微生物学、神经学、产科、眼科、病理学、物理治疗学、放射学和毒物学等15
医疗器械注册咨询,负压引流装置产品注册主要技术指标,本条款给出需要考虑的典型组成部件的基本技术性能指标,但并未给出定量要求,企业可参考相应的国家标准、行业标准,根据企业自身产品的技术特点制定相应的标准。以下如有不适用条款(包括国家标准、行业
医疗器械注册咨询/美国医疗器械FDA QSR820质量体系简介咨询 什么是美国FDA QSR820质量体系? FDA QSR820也叫QSR (Quality System Regulation) ,是21 CFR 820的一种简易叫法。
要求 医疗器械FDA注册咨询公司据FD&C Act第520(b)章节,定制式器械主要是一类为解决某种病理或生理性状况而按医师或牙医要求或特殊人群的需求而独特定制设计或修改的器械,其临床调研必须具有可行性,且每年的生产量不少于5个。定制式器械
医疗器械咨询据中国器审发布《医疗器械风险管理要求探讨),风险管理是贯穿于医疗器械全生命周期的活动,对保证医疗器械的安全具有非常重要的作用。我国《医疗器械监督管理条例》(国务院令 第739号)明确规定,国家对医疗器械按照风险程度实行分类管理,
医疗器械咨询公司据近期美国食品和药物管理局(FDA)声称近5年来,其对医疗设备的审批效率与过去十年相比,有了显著的提高。该机构表示这主要归功于其过去几十年工作效率的积累以及近期出台的越来越多促进审批的政策。 FDA说,改进包括对510k和上
医疗器械咨询据美国FDA于8月3日正式发布了2016财政年度医疗器械注册不同申请途径的审评费用和用户年费标准,该收费标准如下表所示: 收费项目 2015年 (单位: 美元) 2016年(单位: 美元) 工厂注册费(即用户年费) 3646 3
关于美国FDA注册简化了创新医疗器械产品审批流程,美国FDA发布了一项简化“医疗器械重新归类程序”新指南草案已加快医疗器械上市速度。 真正意义上的创新医疗器械产品,即目前市场上没有与之“实质相同”的产品,一般被自动汇集到第三类医疗器械的范畴
“自动扣留”是美国食品药物管理局(FDA)对进口食药品及医疗器械实施管理的一项主要措施,简而言之,就是被FDA宣布为“自动扣留"的货物,运抵美国口岸时,必须经美国实验室检验合格后,方允许放行进入美国境内销售。 由于F D A人员少,面对进口
你想做的医疗器械产品,也许就有我们做过的。为了使您少走弯路,并且降低您的试错成本,不妨看一下以下清单内容。产品名称 注册证号产品类别接骨螺钉(高分子材料)国械注准20183460XXXⅢ类植入器械富血小板血浆制备器国械注准20213100X
是多少,想必是您问的第一个问题。ISO认证的费用会包括以下几个方面:1.审核费用:这认证整个过程最为重要的费用之一。它涵盖了认证组织派遣审核员进行了现场审核、文本文档审核和其他延伸性的审核活动。这个费用是交给认证机构的。2.住宿和差旅费用:
一、办理对象从事第二类医疗器械经营的企业。二、办理条件自 2014 年 6 月 1 日起,从事第二类医疗器械经营的企业。三、所需材料(一)第二类医疗器械经营备案变更表;(二)企业拟变更内容的情况:1.如变更企业法定代表人的,应提交:法定代表
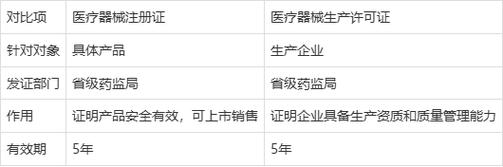
一、办理条件(1)持有本企业的《医疗器械注册证》(2)有与生产的医疗器械相适应的生产场地、环境条件、生产设备以及专业技术人员;企业应当具有与所生产产品及生产规模相适应的生产设备,生产、仓储场地和环境。企业生产对环境和设备等有特殊要求的医疗器
一、办理条件:(1)持有本企业的《医疗器械注册证》(2)有与生产的医疗器械相适应的生产场地、环境条件、生产设备以及专业技术人员;企业应当具有与所生产产品及生产规模相适应的生产设备,生产、仓储场地和环境。企业生产对环境和设备等有特殊要求的医疗
办理条件申请医疗器械注册证书许可事项变更的申请人,应符合以下条件:产品名称、型号、规格、结构及组成、适用范围、产品技术要求、注册证中“其他内容”发生变化的,申请人应当向原注册部门申请许可事项变更。所需材料一.申请材料目录1、医疗器械注册证许
办理条件申请医疗器械注册证书登记事项变更的申请人,应符合以下条件:注册人名称和住所、代理人名称和住所发生变化的,注册人应当向原注册部门申请登记事项变更;境内医疗器械生产地址变更的,注册人应当在相应的生产许可变更后办理注册登记事项变更。所需材
,FDA即美国食品和药品管理局(Food and Drug Administration),隶属于美国国务院保健与服务部 (U.S. Department Of Health and Human Services)的公共健康服务署(Publ
美国FDA 是美国政府在健康与人类服务部 (DHHS) 下属的公共卫生部(PHS) 中设立的执行机构之一。FDA主要分测试和注册两个内容,医疗器械化妆品食品药品类产品需要进行FDA注册,FDA注册可以直接在FDA官方网站上进行申请。 食品药
医疗器械FDA注册医疗器械产品在美国上市前必须要瞒足以下关键步骤: 1、医疗器械分类 2、选择正确的上市前递交 3、为上市前递交准备适当的资料 4、将上市前资料递交给FDA,且在FDA审核期间与其工作人员保 持联系 5、完成企业登记和器械列
FDA对医疗器械的管理通过器械与放射健康中心(CDRH)进行的,中心监督医疗器械的生产、包装、经销商遵守法律下进行经营活动。 医疗器械范围很广,小到医用手套,大至心脏起博器,均在FDA监督之下,根据医疗用途和对人体可能的伤害,FDA将医疗器
只要在美国销售医疗器械的公司都需要向美国医疗FDA注册其产品,大多数I类设备可以自行注册,但大多数II类设备需要510(k)提交,对于III类设备,需要提交上市前(PMA),以下步骤简要概述了PMA和FDA 510(k)过程的工作原理,所示
FDA对医疗器械有明确和严格的定义,其定义如下:“所谓医疗器械是指符合以下条件之仪器、装置、工具、机械、器具、插入管、体外试剂及其它相关物品,包括组件、零件或附件:明确列于National Formulary或the Unite State
医疗器械FDA注册怎么办理?FDA对医疗器械有明确和严格的定义,其定义如下:“所谓医疗器械是指符合以下条件之仪器、装置、工具、机械、器具、插入管、体外试剂及其它相关物品,包括组件、零件或附件:明确列于National Formulary或t
医疗器械FDA注册产品分类根据风险等级的不同,FDA将医疗器械分为三类(Ⅰ,Ⅱ,Ⅲ),Ⅲ类风险等级最高,I类风险最低。FDA将每一种医疗器械都明确规定其产品分类和管理要求,目前FDA医疗器械产品目录中共有1700多种。任何一种医疗器械想要进